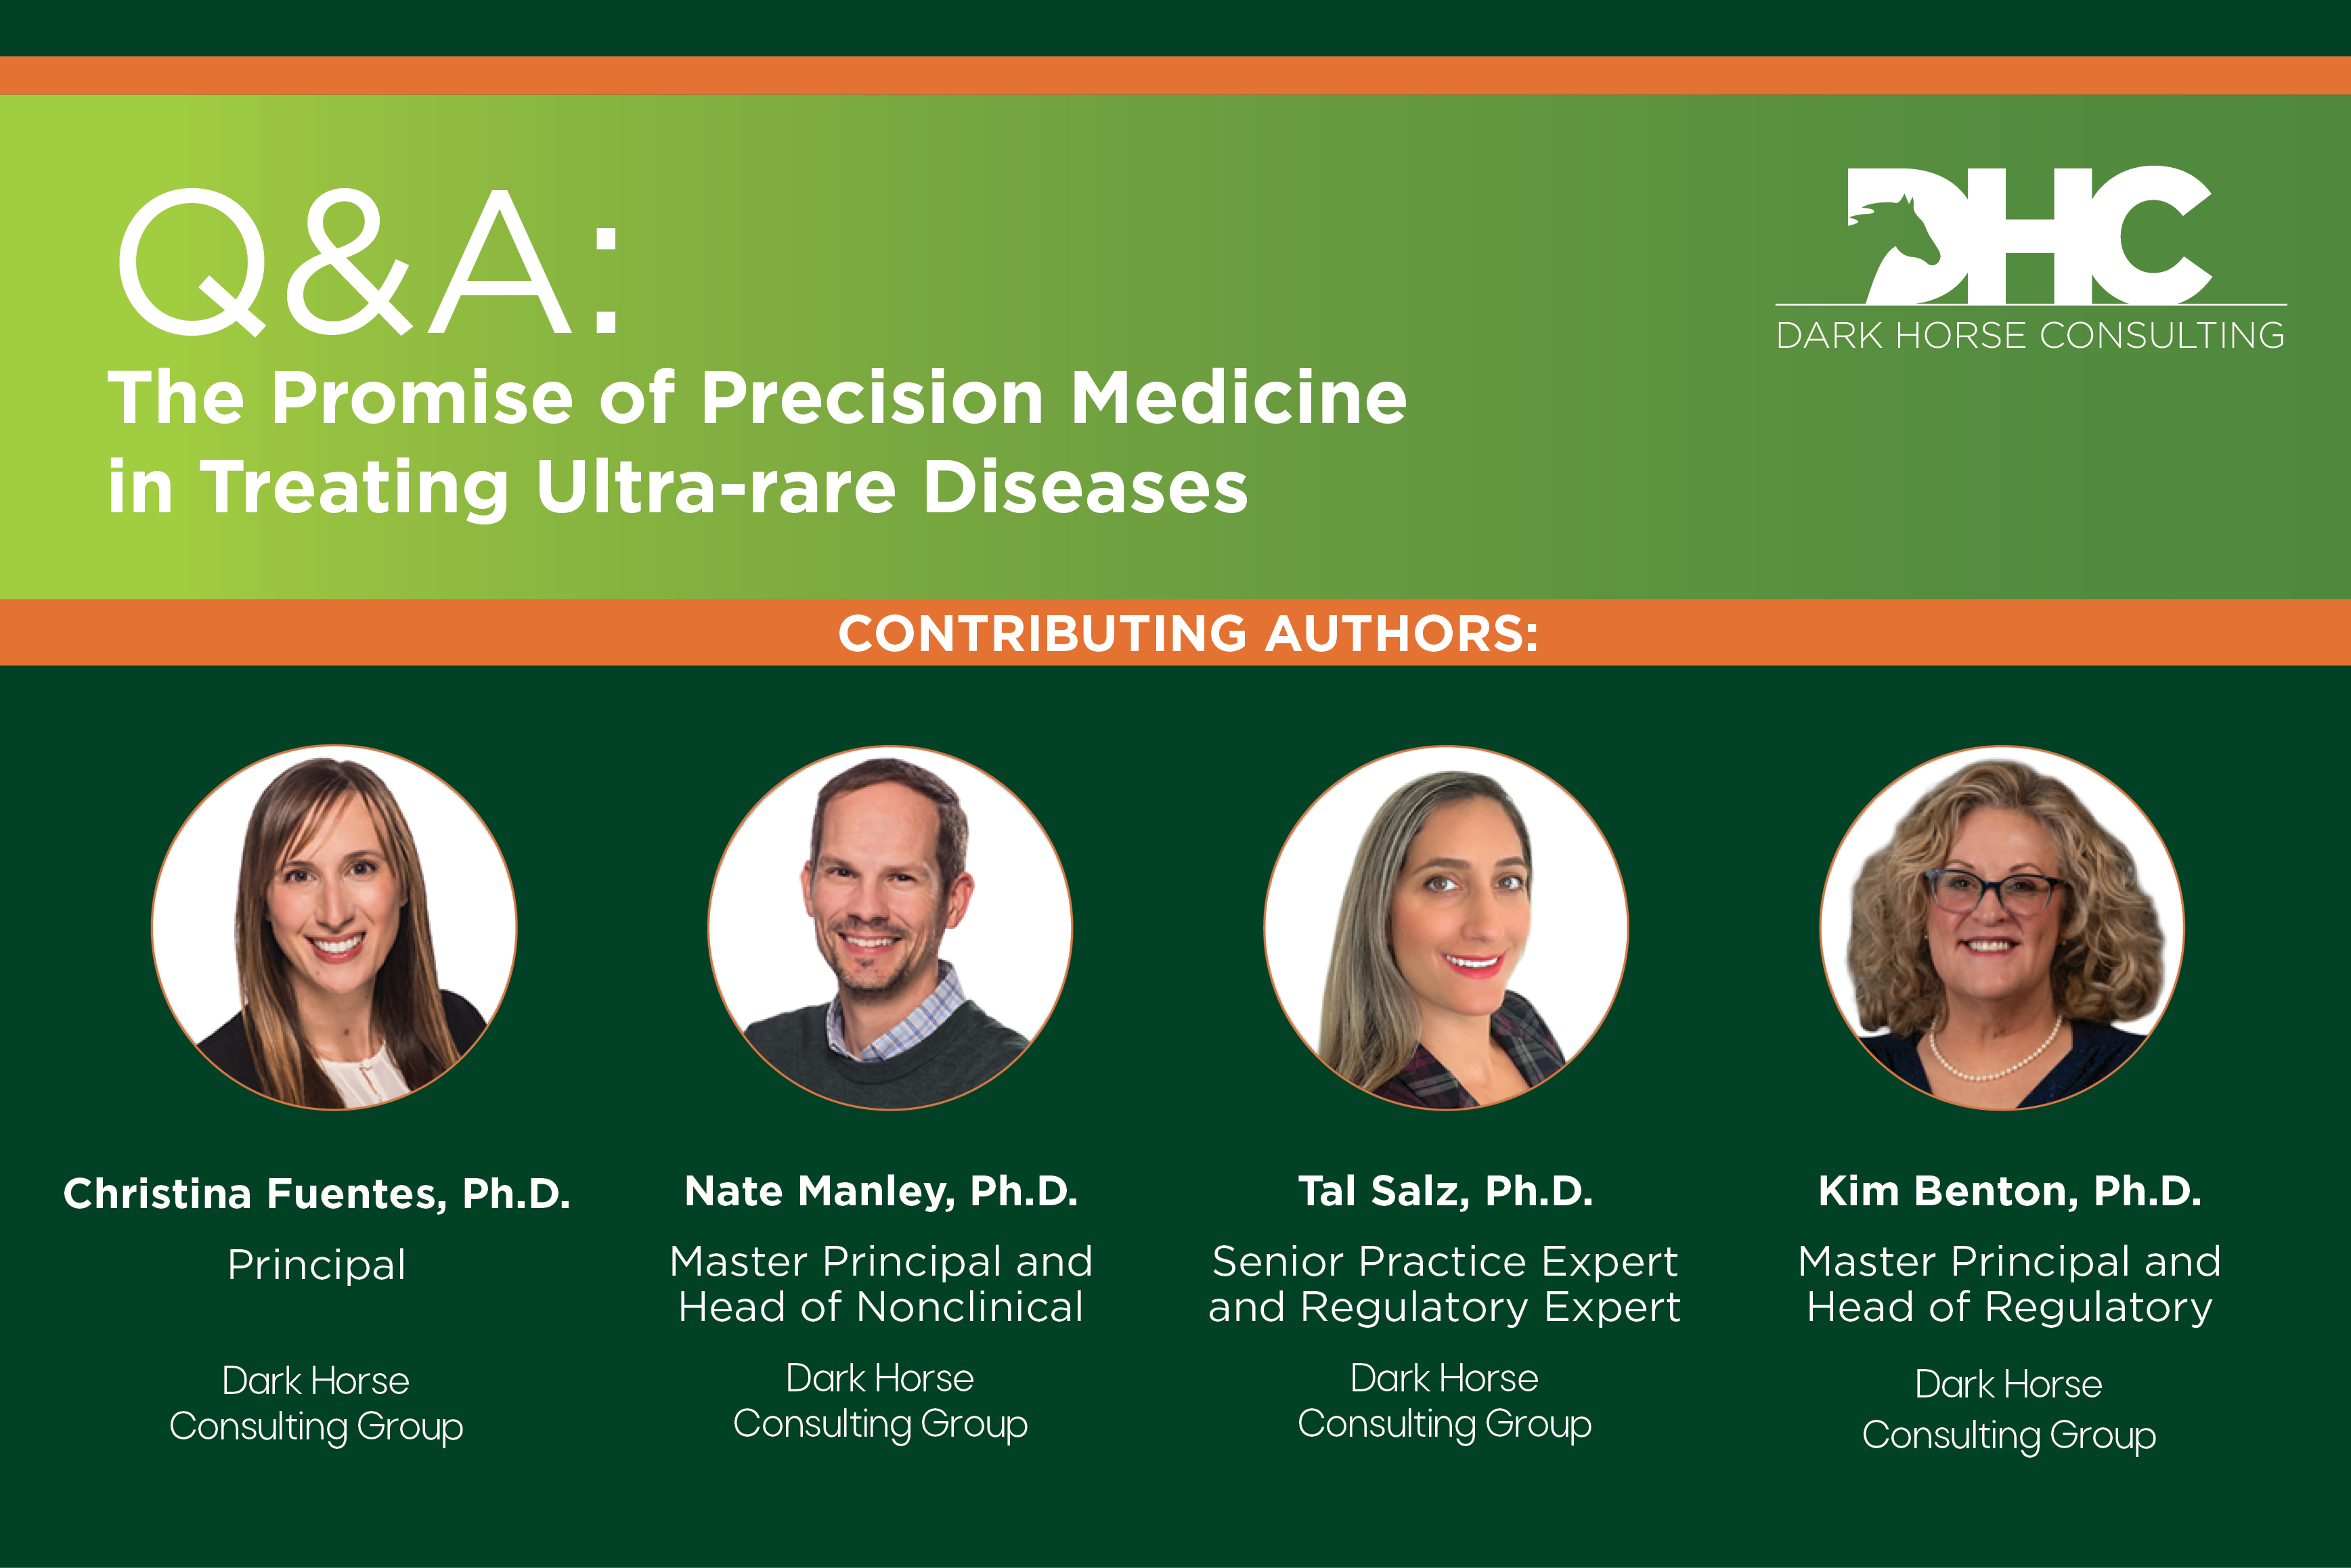
Dark Horseコンサルティングの専門家によるQ&A
執筆者:
クリスティーナ・フエンテス博士、 Dark Horse Consulting Group プリンシパル - AAV媒介遺伝子編集の最先端技術を有するCGT(細胞・遺伝子治療)バイオエンジニア
キム・ベントン博士、DHCマスタープリンシパル兼レギュラトリー部門責任者。元FDAリーダーであり、業界をリードする規制戦略の専門家
ネイト・マンリー博士、DHCマスタープリンシパル兼非臨床部門責任者。CGT業界のベテランであり、非臨床および分析開発戦略における深い専門知識を有する
タル・サルツ博士、DHCシニアプラクティスエキスパート兼規制専門家。元FDA審査官であり、CMCおよび同等性評価の専門家
Q:クリスティーナさん、プレシジョン・メディシン(精密医療)とは何ですか?また、なぜ今、超希少疾患においてこの話題が重要なのでしょうか?
A:クリスティーナ: プレシジョン・メディシンとは 患者の遺伝子プロファイルやその他の固有の特性に基づいた標的療法の開発を指します。多くの希少疾患は遺伝子に起因するものであり、その結果、細胞・遺伝子治療の開発者は、これまで選択肢がほとんど、あるいは全く存在しなかった領域において、革新的かつ精密な治療法を創出する上でますます重要な役割を担っています。
「なぜ今なのか」という点については、現在、いくつかの重要な力が収束していると感じています。
第一に、技術の進歩、特に細胞・遺伝子治療や遺伝子編集の分野が、単なる症状の管理ではなく、疾患の根本的な遺伝的原因を治療することを現実的に検討できる段階に達したことです。この転換は、何が可能かという概念を根本から変えるものです。
第二に、臨床的な実証例が得られたことです。Baby KJの治療のような注目を集めた事例は、真に精密な「N-of-1(特定の個人向け)」治療が単なる理論ではなく、適切な専門知識と協力体制があれば、極めて短期間で開発、製造、提供が可能であることを証明しました。
第三に、この分野自体が成熟してきたことです。現在、数十種類の細胞・遺伝子治療が承認されており、それらをいかに開発し、製造し、規制すべきかという組織的な知見も蓄積されつつあります。この成熟が、さらなる発展の基盤となっています。
患者団体によるアドボカシー活動も、もう一つの大きな推進力となっています。遺伝的原因は判明しているものの治療法がほとんど、あるいは全く存在しない超希少疾患に対し、親御さんやご家族、非営利団体が治療法の開発を強力に後押ししています。彼らは世界中で患者を特定し、資金を集め、有望な科学技術を学術研究室から現実社会での治療へとつなげる役割を果たしています。総じて、今こそプレシジョン・メディシンの可能性と現実について真剣に議論すべき時なのです。
また、超希少疾患の患者さんであっても、患者数が少ないという理由だけで治療を受ける権利が損なわれるべきではないと強調しておきたいと思います。この分野は成熟期を迎えており、従来の商業モデルが当てはまらない場合でも、いかにして高度な治療法をこうした患者さんたちに届けるかを真剣に検討できる段階に来ています。
Q:超希少疾患とN-of-1治療とは、それぞれ何を指すのでしょうか?
A:クリスティーナ: これらの用語は混同されがちですが、同じ意味ではありません。
超希少疾患 とは、極めて少数の患者さんにしか見られない疾患を指し、一般的には人口5万人に1人未満の割合で発症する疾患とされています。世界中で数名、あるいはそれ以下しか確認されていないケースもあります。実務上、こうした疾患には従来の開発モデルは適用できません。言い換えれば、超希少疾患とは 疾患の有病率を表す言葉です。
N-of-1 治療にはいくつかの意味合いがあります。一つは、スポンサーが特定の個人を治療するために、新規またはカスタマイズされた治療法を意図的に開発するケースです。多くの場合、独自の遺伝子変異を持ち、治療の機会が急速に失われつつある患者さんを対象とし、スポンサー・インベスティゲーター(研究者主導)がFDAに「単一患者IND(治験薬申請)」を提出して行われます。もう一つは、既存の治療法を緊急時や人道的使用(コンパッショネート・ユース)として、緊急を要する単一の患者さんに適応外使用するケースです。後者には、治験薬のINDが既に開いている場合に、その治験の組み入れ基準を満たさない患者さんに対して治療を拡大するケースも含まれます。つまり、N-of-1治療という概念は、一人の個人を治療することに焦点を当てた臨床試験戦略を指すものであり、超希少疾患の患者さんを含む場合もあります。
Q:超希少疾患やN-of-1治療には、「標準的な」細胞・遺伝子治療(CGT)開発と比べてどのような特有の課題がありますか?
A:クリスティーナ: 細胞・遺伝子治療開発における一般的な課題(時間、コスト、CMCの複雑さ、規制の不確実性)はすべて当てはまりますが、それに加えていくつかの要因が重なり、課題がより深刻化したり、状況が加速したりします。
スポンサーやコンサルタントは、情報や前例が極めて少ない中で重要な決断を迫られることがよくあります。前臨床データや特定のコンストラクト(構築物)の製造経験が限られていることも多く、試行錯誤の余地もほとんどありません。
スケジュールは、病状が急速に進行している特定の患者さんの健康状態に左右されることが多くなります。将来の商業的な患者集団を見据えた計画ではなく、一人の患者さんの生物学的な時間との闘いになるのです。
資金面も大きな制約となります。この分野のスポンサーの多くは、限られた予算で運営されている小規模な非営利団体や家族主導の組織です。さらに、すべての決断が、多くの場合子供である一人の実在する患者さんの人生に直結しているという精神的な重圧も加わります。
Q:N-of-1開発では、スケジュールや意思決定はどのように変わりますか?
A:クリスティーナ: 従来の開発では、製造計画の策定に数ヶ月を費やすことも珍しくありません。RFP(提案依頼書)の実施、CDMO拠点の視察、パートナーの慎重な評価などがその例です。しかし、N-of-1(患者1人)のシナリオでは、通常そのような余裕はありません。
迅速な意思決定が求められるため、過去の経験や信頼できるネットワーク、そして超希少疾患や個別化医療の現場で実績のあるパートナーに大きく依存することになります。スケジュールが圧縮されれば、必然的にリスクは高まります。これはチームの不注意によるものではなく、未知の要素をすべて排除する時間が物理的に不足しているためです。
多くの場合、標準的な開発計画を前方に進めるのではなく、患者の治療予定時期から逆算して計画を立てることになります。この逆転の発想は、優先順位や許容できる不確実性、そして特定の状況下における「十分な品質」とは何かという考え方を根本から変えてしまいます。
Q:DHCで非臨床部門の責任者を務めるネイトさんにお聞きします。超希少疾患やN-of-1治療薬に特有の非臨床試験およびIND(治験薬申請)のロードマップ上の課題について教えてください。
A:ネイト: 大規模な患者集団を対象とした治療薬開発と同様に、超希少疾患やN-of-1治療薬の非臨床試験においても、第一に治験薬の安全性が期待できることを示す必要があります。製品の安全性を証明するために必要な非臨床試験は多岐にわたりますが、その主な要因は、臨床適応症(疾患の解剖学的・病態生理学的要素)と治験薬(物理的組成および機能的特性)の生物学的な接点にあります。非臨床安全性パッケージの範囲を決定するもう一つの大きな要因は、治療薬に組み込まれた新規性の度合いです。
製品設計の中に、ヒトでの試験実績がない要素は含まれていないでしょうか。複雑さや新規性が高まるほど、より包括的な非臨床安全性パッケージが必要となる可能性があります。超希少疾患やN-of-1治療薬の文脈では、過去のアプローチの限界(あるいはアプローチの欠如)を克服するために、ある程度の複雑さや新規性が必要になる場合がありますが、これらはINDに向けて迅速かつ費用対効果の高い開発を行う必要性と相反することもあります。したがって、設計の先例と新規性の適切なバランスを目指すことで、関連する治療薬の過去の非臨床データや臨床データを活用し、新規の非臨床安全性試験の範囲を縮小できる可能性があります。言い換えれば、目的に適した製品を設計しつつ、過剰なエンジニアリングは避けるべきです。
特定の種類の先端治療薬(例えば、永続的に生着する細胞治療やゲノム統合が可能な遺伝子治療など)において考慮すべきもう一つの点は、長期的な非臨床毒性試験が必要かどうかです。もし必要であれば、急速に進行する疾患を対象とする超希少疾患やN-of-1治療薬にとって課題となる可能性があります。ここでも、関連する治療薬の過去のデータを活用することで、非臨床安全性試験の負担を軽減できます。さらに重要なのは、関連する規制当局と早期に対話し、製品のリスク・ベネフィット分析について議論し、疾患の重症度や緊急性に基づいて非臨床安全性パッケージの縮小が正当化できるかどうかを確認することです。
臨床への橋渡しを実現するためには製品の安全性の証明が不可欠ですが、同時に、治験薬が対象患者に対して有意義な治療効果をもたらす可能性があるという証拠も必要です。超希少疾患やN-of-1治療薬の場合、簡素化された非臨床薬理パッケージは、より以下の手法に依存する可能性があります。 in vitro モデリング:例えば、可能であれば疾患に関連する患者由来の細胞を用いた試験などです。あるいは、製品の仮説上の作用機序と適応症の根底にある生物学的な関連性を示す科学的根拠(文献ベース)で十分な場合もあります。ただし、これは前述の複雑さや新規性の考慮事項だけでなく、意図した臨床製品を用いて有効性試験が可能な非臨床モデルが存在するかどうかにも依存します。一部の遺伝性疾患では、種差により動物モデルが製品の治療メカニズムの研究に適さない場合があり、その結果、以下の試験が不要となることもあります。n vivo 薬理試験。非臨床安全性パッケージと同様に、製品開発の初期段階で非臨床薬理計画を規制当局に提示し、理想的にはパイロット段階の概念実証(PoC)有効性データを用意しておくことで、臨床へのロードマップにおいて必須の試験のみを確実に含めることができます。
全体として、超希少疾患やN-of-1治療薬のための、簡素化された時間効率の良い費用対効果の高い非臨床計画を策定することは十分に可能です。関連製品の既存データの活用、製品の新規性機能に焦点を当てた新規試験の実施、そして非臨床開発戦略全体に対する規制当局からの早期の合意(INTERACTミーティングや科学的助言などを通じて)を得ることが、スピード、安全性、科学的厳密さのバランスが取れた、説得力のあるロードマップを構築する鍵となります。
Q:製造業者は超希少疾患治療薬をサポートするためにどのように適応していますか?
A:クリスティーナ: CDMOは有意義な形で進化を遂げています。重要なトレンドの一つは、 プラットフォームプロセス 特定のベクターや細胞タイプに対して、確立された製造アプローチをベースラインとして活用することで、毎回ゼロからプロセスを構築するのではなく、個々の製品に合わせて調整することが可能です。
すべての治療法には独自の側面がありますが、実証済みのプラットフォームから始めることで、時間を節約し、不確実性を低減できます。また、製造業者は社内で複数のプログラムを通じて知識を蓄積できるため、クライアント間で直接詳細を共有できない場合でも、時間の経過とともにプロセスや提供内容を改善していくことができます。
一部のCDMOは、超希少疾患やN-of-1(患者1人)の分野で、明らかに認識されるレベルの経験を積み重ねています。こうしたプログラムは、必ずしも最大の収益源ではないかもしれませんが、分野の発展を促し、何が可能かを示す上で貢献しています。
さらに、スポンサーは、プログラムを加速させるために、類似製品の既存のCMCプロセスやパッケージの利用を検討することもできます。規制当局への申請という観点からは、CMC情報を活用できる他のIND(治験薬申請)を相互参照することを意味する可能性があります。FDAも同様に、FDAの「プラットフォーム技術指定(Platform Technology Designation)」のようなプログラムを通じて、細胞・遺伝子治療の開発を加速・合理化する取り組みを進めています。プラットフォーム技術指定における重要な考慮事項は、その技術が承認済みの医薬品または生物学的製剤に組み込まれているか、あるいはそれらに使用されている必要があるという点です。つまり、承認までまだ数年かかるような技術の場合、このプログラムのメリットは限定的になる可能性があります。
Q:キムさん、タルさん、お二人は元FDAご出身ですね。その豊富な規制に関する専門知識を踏まえ、プレシジョン・メディシン(精密医療)や超希少疾患に対する規制の道筋がどのようなものになるか、教えていただけますか。
A:キム: 規制の道筋は、多くの場合、一人の患者を治療する目的でスポンサー・治験責任医師が提出する「単一患者IND」から始まります。残念ながら、超希少疾患の治療法は商業的に採算が合わないと見なされ、承認までの規制上の道のりが非常に負担であるため、そこで道が途絶えてしまうことがあまりにも多いのが現状です。米国では、すべての生物学的製剤および医薬品は、臨床試験については同一のIND規制、製造販売承認についてはBLA(生物学的製剤承認申請)/NDA(新薬承認申請)規制の対象となります。しかし、FDAは必要に応じて規制の柔軟性を適用することができます。規制当局と製品開発者の双方にとっての課題は、この「規制の柔軟性」をどのように定義し、適用するかという点です。
例えば、製品を臨床現場へ早期に投入するために行われる初期段階の柔軟な対応や意思決定が、BLA申請時に活用できる範囲を制限してしまい、開発の大きな障壁となることがあります。従来型の開発では、臨床プログラムの進展に合わせて、安全性を示す臨床データの収集から有効性の証拠収集へと、段階的に管理や対策を強化する「フェーズに応じたアプローチ」がとられます。これは、患者数が少ない超希少疾患の分野では特に困難な課題となります。なぜなら、承認を得るためには、安全性と有効性を証明するために利用可能なすべての患者データが必要となるからです。残念ながら、承認のために有効性を証明する臨床データを収集する際に求められるCMC要件は、製品の安全性を証明して臨床試験を開始するために必要な要件よりも、はるかに高いハードルとなることがよくあります。これが、超希少疾患の分野において、柔軟性の導入に関する認識の不一致をスポンサーが感じることがある理由です。だからこそ、初期の意思決定がその後の開発にどのような影響を及ぼす可能性があるかを理解しておくことが極めて重要なのです。
プレシジョン・メディシン製品(細胞・遺伝子治療を含む)のBLA承認への道筋を定義し、そのギャップを埋めるために、複数のステークホルダーによる取り組みが活発化しています。その一例が、 NCATS(国立補完統合衛生センター)の体細胞遺伝子編集コンソーシアムによる、遺伝子編集プラットフォーム開発への支援です。 この支援は、2025年のKJちゃん(Baby KJ)の治療につながりました。FDAは以前から、複数の公開フォーラムでCGT(細胞・遺伝子治療)のプラットフォームについて議論しており、その ウェブサイトでCGTに関する柔軟な要件についての最新情報を公開しています。また、今年2月には「妥当なメカニズム(Plausible Mechanism)」の枠組みという概念に関するガイダンス案も発表しました。
A:タル: FDAは、安全で効果的な個別化治療の承認が重要であることを認識しています。最近発表されたガイダンス案「既知の生物学的原因を持つ特定の遺伝的疾患を標的とする個別化治療を開発するための『妥当なメカニズムの枠組み』の使用に関する考慮事項」では、個別化治療を「疾患の根本原因となる特定の病態生理学的異常を標的とし、対象患者集団における安全性や有効性を裏付けるために限られた数の患者からの臨床データが得られる生物学的製剤」と定義しています。このガイダンスは、ゲノム編集(GE)やアンチセンスオリゴヌクレオチド(ASO)などのRNAベースの治療法に焦点を当て、「妥当なメカニズムの枠組み」に基づく個別化生物学的治療の開発者に対する考慮事項を示しています。FDAは、一定の規制の柔軟性を組み込むことで、こうした治療法へのアクセスを拡大し、希少疾患分野全体で科学の進歩を促進したいと考えています。ただし、当局がどの程度のリスクを許容するかは、審査過程で評価されるベネフィットとリスクのバランスによって決まります。
このガイダンスでは、既存の承認経路の下でライセンス取得を支援するために、こうした治療法に対する非臨床、臨床、およびCMCの柔軟性について議論しています。CMCの観点から最大の課題は、これらの治療法には臨床での製造経験がほとんどない場合が多く、得られたすべての臨床データがライセンス取得のための安全性と有効性を裏付けるために不可欠であるという点です。つまり、最初の患者に投与する段階から、CMCは最高水準である必要があります。gRNAやオリゴなどのコンポーネントは、患者固有の変異を標的とするために意図的に変更する必要がある場合があり、これは疾患集団全体で臨床経験を蓄積する上で不可欠です。最後に、力価試験(potency assay)については、異なる変異に対応できるよう適応可能な「変異特異的試験」として設計する必要があり、これが大きな負担となる可能性があります。
規制の柔軟性とデータを活用する機会を示す有意義な例として、前述の「単一遺伝子内の異なる変異を標的とする異なるgRNAの開発」が挙げられます。この例では、修正方法がgRNA間で同一である場合(例:正常なネイティブ遺伝子配列への復帰)、これらのgRNAを組み込んだ複数の製品「バリアント」を単一のIND/BLAに含めることができます。このパラダイムの下では、非臨床データおよび臨床データを、定義された一連の変異を用いて収集し、製品のライセンス取得をサポートすることが可能です。FDAはさらに、十分に裏付けられた「妥当な」作用機序があれば、当初の承認を裏付ける臨床試験に含まれていなかった変異を持つ患者を治療するための、新しいGE製品バリアントの追加を正当化するために使用できると述べています。
とはいえ、FDAは、規制の核心となる要件は依然として維持されることを明確にしています。GE製品には、GE製品の場合のオンターゲットおよびオフターゲット編集の評価、手法およびプロセスのバリデーション、安定性、力価試験、そして完全なCGMP(現行医薬品適正製造基準)への準拠を含む、強固な管理戦略が依然として必要です。規制の柔軟性が実際にどのように機能し、既存の承認経路の下で個別化治療を開発することがスポンサーにとって現実的な道筋となるのに十分なものとなるかどうかは、今後の動向を見守る必要があります。
Q:患者支援団体や非営利のスポンサーについて言及されていましたが、彼らはどのような役割を担っているのでしょうか?
A:クリスティーナ: 彼らは、こうしたプログラムを真に推進する原動力となることがよくあります。患者支援団体や親たちが主導する組織は、世界中で影響を受けている個人を特定し、コミュニティを構築し、資金を調達し、有望な学術的発見を臨床へと押し進めています。
こうした団体には社内に深い開発専門知識がない場合もありますが、彼らは並外れた献身と切迫感をもたらしてくれます。彼らは、適切な専門家を集め、非常に現実的な制約の中で十分な情報に基づいた意思決定を行うことに強い意欲を持っています。コンサルタントとして、これほどの情熱と目的意識を持って取り組む人々と共に働けることは、非常に大きな力となります。
Q:最後に、個別化医療の可能性とは、実際には何を意味するのでしょうか?
A:クリスティーナ: 超希少疾患(N-of-1疾患を含む)に対する精密医療は、すでに困難な分野の上に築かれた、さらなる複雑さのレベルを象徴するものです。それは私たちに、タイムライン、リスク、コラボレーション、そして成功そのものについて再考を迫るものです。
明らかになったのは、この取り組みには、家族、支援団体、研究者、製造業者、コンサルタント、規制当局が、極めて厳しい制約の下で一丸となって取り組む必要があるということです。それがうまくいけば、その影響は一人の患者をはるかに超えて広がります。それぞれの成功が知識、前例、そして勢いを生み出し、次の子供、次の家族、そして次の疾患への扉を開くことができるのです。
それこそが精密医療の約束です。単なる個別化治療ではなく、これまで最も選択肢が少なかった人々のために治療法を前進させる新しい方法なのです。
Dark Horse Consulting Groupのメーリングリストに登録して、先端医療の開発、規制の最新情報、業界トレンド、今後のイベントに関する最新の知見を受け取りましょう。
プライバシーを尊重します。いつでも登録解除が可能です。お客様の情報を第三者に販売することはありません。