執筆者: クリスティン・ベアード(医学博士)、マスター・プラクティス・エキスパート、 エリック・ヒュームズ(RQAP-GLP)、シニア・プラクティス・エキスパート、および マシュー・A・スピア(医学博士)、最高医療責任者
本資料のPDF版は、こちらを クリックしてください。
はじめに
「FIH(初回ヒト投与)へのロードマップ」シリーズの第1部である「成功への道筋を描く」では、細胞・遺伝子治療(CGT)プログラムにおいて、ステークホルダーからの投資を確保し、CMC(化学・製造・品質管理)および非臨床試験の活動をIND(治験薬申請)に向けて整合させるための基盤ツールとして、FIH開発ロードマップの構築方法を概説しました。また、適切に設計されたロードマップの付加価値を説明し、CMCおよび非臨床試験の各プロセスにおけるロードマップ構築の「理由、時期、方法」を例示しました。
「FIHへのロードマップ」シリーズの第2部では、このフレームワークを拡張し、臨床開発のコンパニオン(補完的)計画を組み込むことで、プロセスを迅速化し、前臨床段階で有望視されながらも多くのCGTプログラムを停滞させてきた回避可能な落とし穴を防ぐ方法を解説します。品質、コンプライアンス、リスク管理の観点を含めた臨床開発プロセスの概要を説明するとともに、FIH実施前に強固な戦略的・規制的計画を策定し、組織として臨床開発の準備を整えておくことの重要性を強調します。さらに、臨床ロードマップを構築すべきタイミングについて指針を示すとともに、FIH投与開始前にフェーズに応じた戦略とGCP(医薬品の臨床試験の実施の基準)原則を適用するためのDHCのアプローチを紹介します。
なぜ臨床開発ロードマップを併せて構築するのか?
第1部で述べた通り、CGT(細胞・遺伝子治療)プログラムへの大規模な投資における重要な転換点は、良好な安全性データと初期段階の概念実証(PoC)による有効性の獲得です。しかし、多くのスポンサーは、強力なCMC(製造管理および品質管理)と前臨床の基盤があり、初期投資も十分であるにもかかわらず、臨床試験入りした後にコストのかかる遅延を経験しています。こうした停滞は、多くの場合、事前の計画不足や、臨床試験を成功させるために必要な重要ステップへの理解不足に起因します。その結果、初期段階の試験において運用計画が不十分であったり、結果の信頼性やデータインテグリティを保証する品質システムが欠如していたり、あるいはスポンサーの規制上の義務に沿った実行がなされていない場合、開発期間が数ヶ月から数年単位で延長される可能性があります。これは、被験者の登録遅延、規制当局による審査の遅れ、あるいは予期せぬ安全性や有効性の結果を招く要因となります。
臨床開発ロードマップを適切に構築することは、主要なスケジュールや転換点を明確にするだけでなく、コストとスピードを最適化するために、社内リソースと外部サポートのバランスを慎重に検討することを可能にします。例えば、最高医療責任者(CMO)、臨床開発、QA(品質保証)、トランスレーショナルメディシン、生物統計、規制担当などのリーダーシップを、フラクショナル(非常勤)や常駐型として選択的に外部委託することで、社内での採用が正当化されるまでの間、実行を加速させ、短期的な運用コストを削減できます。一方で、社内体制を構築することは、初期投資や立ち上げ期間を要するものの、長期的には効率性と戦略的価値をもたらす可能性があります。ロードマップの主要な目的は、どのような活動が必要か、いつ必要か、そしてそれらが開発期間を通じて継続的な需要なのか、あるいは一時的なものなのかを明確に特定することにあります。
実際には、多くの臨床リーダーシップ職(CMO、臨床開発責任者、規制担当責任者など)は、プログラム開始時に必ずしも配置する必要はなく、前臨床やCMCの主要なマイルストーン達成に合わせて、臨床活動の拡大とともに段階的に導入することが可能です。このレベルの計画策定は、内製化か外部委託かの判断を下す際や、戦略的な臨床人材の採用時期と性質を決定する上で極めて重要です。重要な検討事項は、規制サポート、品質・リスク管理、臨床運用、サプライチェーンといった機能が外部プロバイダーから容易に調達できるものか、あるいは企業の競争優位性を強化するために内製化すべき高度に専門的な機能であるかを見極めることです。
第1部で触れたように、コンサルタントや外部組織に大きく依存する少人数のエグゼクティブチームで構成される「バーチャルバイオテック」モデルの台頭は、業界のあり方を変え続けています。このモデルで成功を収めるには、正確なコスト予測、プログラムリスクの明確な評価、そして開発を加速させる機会の特定を統合した、堅牢かつ現実的なロードマップが不可欠です。DHCGでは、学術界、バイオテック企業、規制当局にわたるチームの集合知と、500社以上のCGTクライアントを支援して得た知見を活かし、各プログラムの独自の設計空間に合わせた臨床開発戦略を策定します。当グループは、CGTの経験と専門知識を持つだけでなく、チームとして連携実績があり、スポンサーと迅速に融合して即座に成果を出せるチームを編成します。
臨床開発ロードマップを構築する適切なタイミングとは?
臨床開発ロードマップは、リード候補品が特定された段階で作成を開始すべきです。ロードマップは、明確に定義されたターゲット製品プロファイル(TPP)を基盤とし、それに基づいて初回ヒト試験(FIH)の試験デザインや初期の対象患者集団の選定が行われます。これらの基礎要素が確立された後、構造的かつ意図的な方法で臨床開発ロードマップを構築することができます。
成功に向けた臨床開発ロードマップの構築
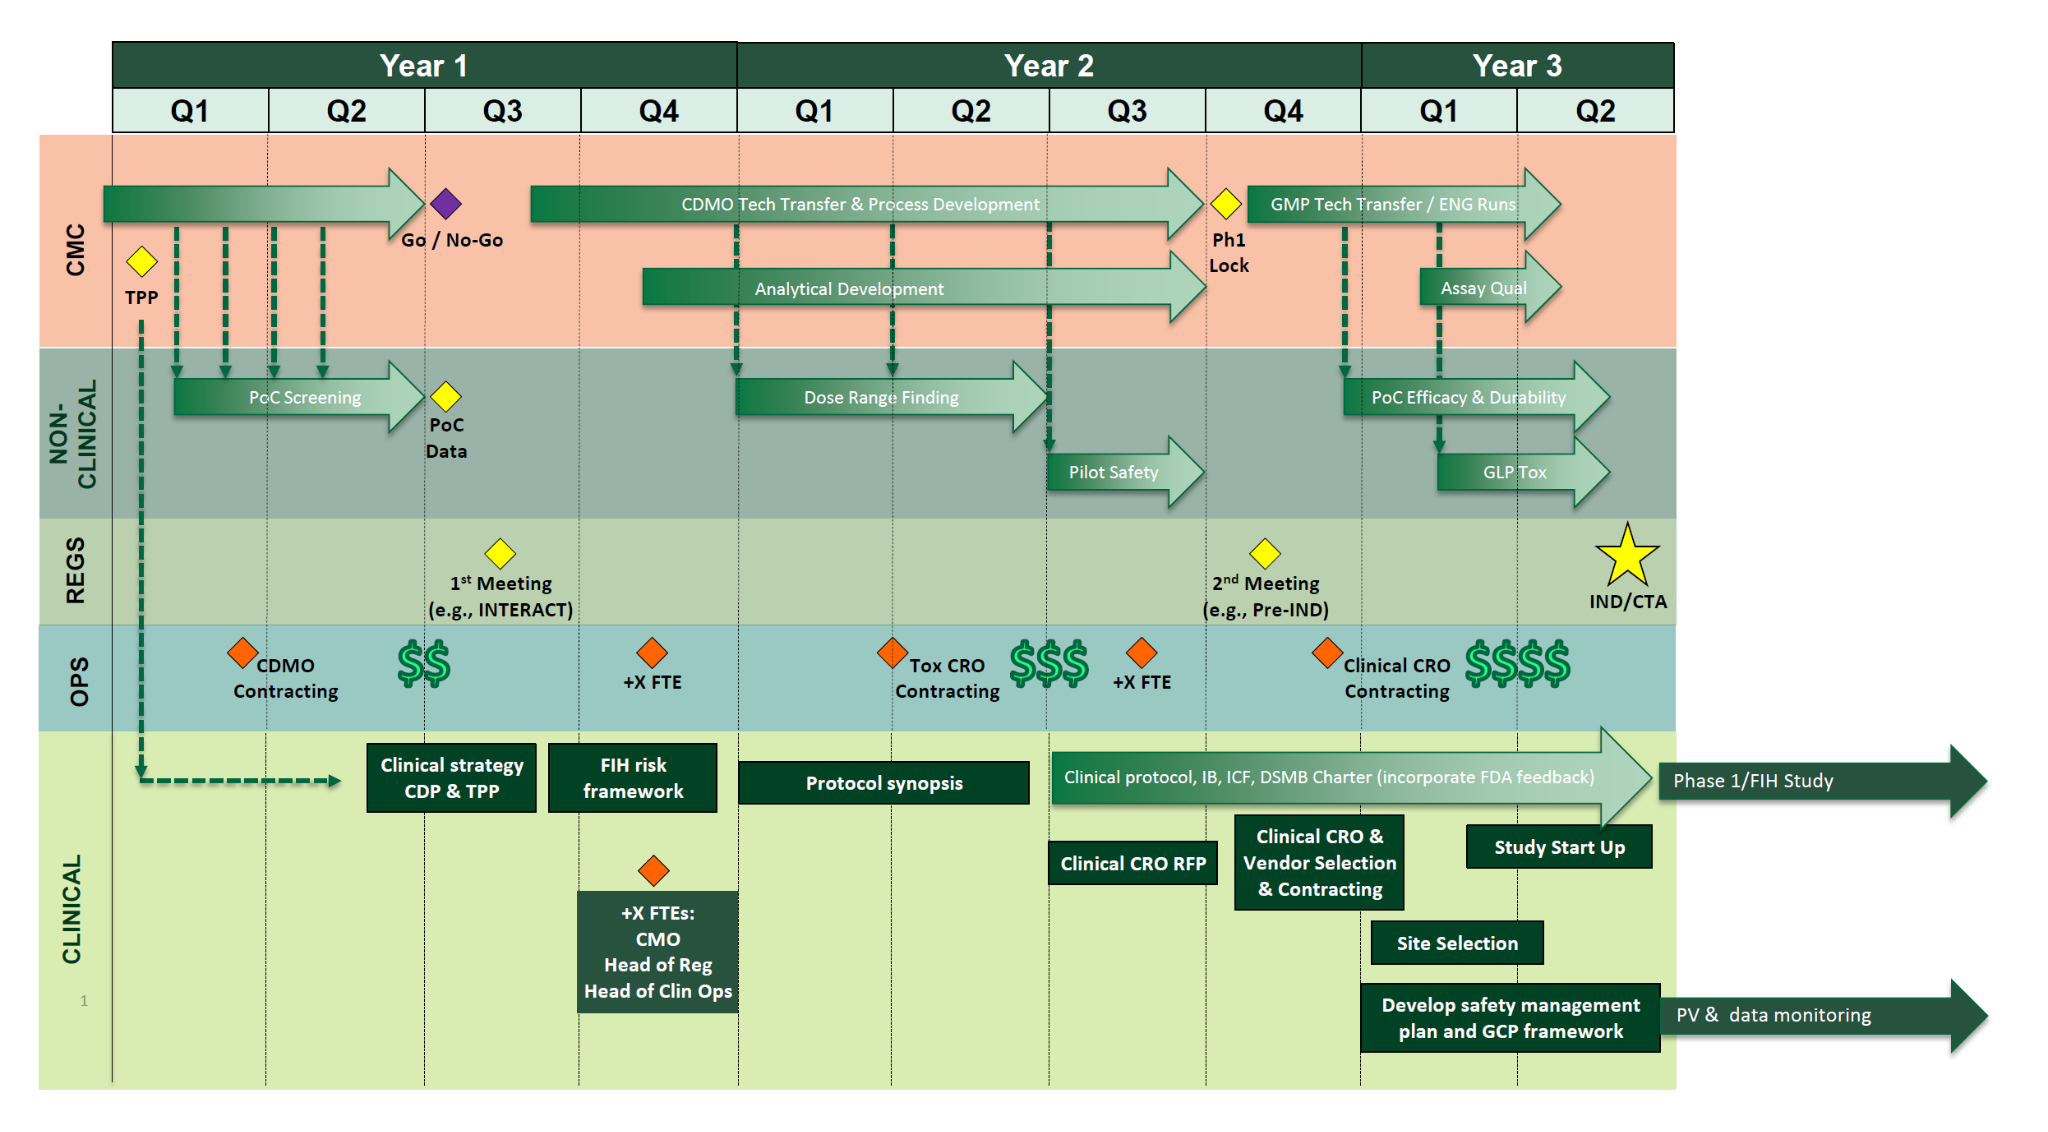
堅牢な臨床開発ロードマップは、プログラムを効率的かつ効果的に前進させるために必要な規制、物流、運用の各コンポーネントを概説するものです。全体的なスケジュールは、主要な前臨床および製造マイルストーンに基づいて策定され、プログラム全体の進行を支えるために規制当局との対話と整合させる必要があります。
目標とするIND(治験薬申請)提出日が特定されれば、臨床開発のスケジュールを逆算して準備状況を確保することができます。代表的なスケジュール例を上の図に示し、主要な構成要素を以下に説明します。
臨床開発戦略と適応症の選定
ターゲット製品プロファイル(TPP)と患者集団の根拠
ターゲット製品プロファイル(TPP)は、製品に求められる特性を定義し、長期的な開発の指針となる戦略的計画文書です。これは、初期の前臨床活動と、長期的な規制、臨床、および商業的目標を整合させる役割を果たします。
TPPの主要な構成要素は以下の通りです:
TPPは、データが蓄積されるにつれて意思決定を導くため、各属性に対して「最小」および「最適」な目標を設定して構成されることが一般的です。臨床プログラムの最終目標を早期に定義することで、より効果的かつ先見的な戦略的開発が可能になります。
その他の早期検討事項には、疾患生物学、アンメット・メディカル・ニーズ、標準治療、エンドポイントの状況などがあり、これらすべてがCGT製品開発ライフサイクル全体を通じた臨床戦略および規制当局との協議の指針となります。
FIHトランスレーションおよびリスクフレームワーク
臨床試験実施計画書の最初の要約セクションであり、臨床試験の実施に必要な重要要素を網羅した「FIHプロトコル概要」を適切に作成するため、体系的なトランスレーションおよびリスクフレームワークを構築する必要があります。これには以下が含まれます。
CMC管理戦略と同様に、FIHプロトコル概要は試験固有の「管理文書」として機能します。これは、明確で曖昧さのない適格基準と運用上の実現可能性を確保しつつ、臨床試験実施計画書全体の策定を推進するものです。
また、この概要は以下の基盤となります。
そのため、FIHプロトコル概要は、臨床開発ロードマップを十分に詳細かつ実行可能なものにし、実施体制を整えるための重要な基盤となります。
運用準備およびFDAとの連携
運用準備を支援するための主な活動は以下の通りです。
CROの選定は、臨床品質保証(CQA)監査とは異なります。臨床開発および臨床オペレーションの専門家は、最終決定されたFIHプロトコル概要に基づいてアウトソーシングの基準を定義し、どの規制業務をCROパートナーに委託するかを決定する必要があります。
選定後、スポンサーは明確かつ効果的な監督・ガバナンスモデルを構築しなければなりません。CROが治験責任医師やモニターの選定、その後の被験者登録、データ収集、施設モニタリングの責任を負う場合でも、監督および意思決定に関する最終的な責任はスポンサーの臨床オペレーションチームおよび開発チームが保持します。
IND主要臨床文書の作成
DSMBの計画とガバナンス
IND申請および30日間の審査対応
DHCGのアプローチ
DHCGでは、思慮深く分析的なアプローチを用い、臨床開発戦略、計画、ロードマップを、フェーズに応じた適切な形で文書化し、目的にかなったものとして確立します。当社のプロセスでは、業界の最新のベストプラクティス、治療モダリティ固有の考慮事項、そして進化し続けるCGT(細胞・遺伝子治療)医薬品に対する規制当局の期待に基づき、ギャップや開発要件を特定します。
臨床開発の文脈において、これは将来の運用を支える枠組みを構築することを意味します。対象となる患者集団や適応症の選定、安全性およびリスク管理計画の策定から、シグナル検出、運用効率、高精度なデータ収集に最適化された高品質なプロトコル文書の作成までを網羅します。
DHCは以下の活動を通じてサポートを提供します:
結論
適切に構築された臨床開発ロードマップは、初回ヒト投与(FIH)試験を準備するCGTスポンサーにとって不可欠です。対象患者集団における概念実証(PoC)の段階で安全性と有効性を実証することは、臨床開発全体の成功を左右する主要な決定要因となっています。効果的なロードマップがあれば、少人数の管理チームであっても、治験計画の最も重要な要素に集中しつつ、品質に直結するリスク要因を確実にコントロールできます。臨床開発ロードマップは、CMC(化学・製造・品質管理)や非臨床のロードマップを補完する戦略的パートナーとして機能し、社内の意思決定を支え、投資家の信頼を高め、ベンダー戦略を導き、FIH試験の開始から第3相試験、そしてBLA(生物学的製剤承認申請)に至るまで、臨床プログラムを成功させるための強固な基盤を築きます。
当シリーズの第3部「FIHからBLAへのロードマップ」にもご注目ください。DHCの専門家が、製品開発および臨床開発の次フェーズを計画する際の重要な検討事項を探り、FIHからBLAへの道のりを進むための実践的な知見を提供します。
Dark Horse Consulting Groupのメーリングリストにご登録いただくと、先端治療の開発、規制に関する最新情報、業界動向、今後のイベントに関する最新情報をお届けします。
お客様のプライバシーを尊重しています。配信はいつでも停止できます。お客様の情報を第三者に販売することはありません。