著者
Eric Humes, RQAP-GLP
Dark Horse Consulting シニアプラクティスエキスパート
FDAの生物学的研究モニタリング(BIMO)による臨床試験責任医師(CI)および治験依頼者/CROの査察指標を検証すると、GCP規制下の臨床研究において、2つの 不変の 前年比 コンプライアンス違反の傾向が浮かび上がります。それは、1)臨床プロトコル違反と、2)モニタリングの不備です。単一の原因では説明できないこの問いについて考えます。なぜ、これら2つのコンプライアンス違反が、臨床開発の全フェーズを通じてFDA BIMO査察官から指摘され続けているのでしょうか。
「査察準備(Inspection Readiness: IR)」とは、 業界で広く使われている言葉で、 FDA BIMOやその他の規制当局(EMA、PMDA、MHRA、カナダ保健省など)による査察に備え、未然に防げる指摘事項を特定するための取り組みを指します。しかし、こうした十分な準備への努力にもかかわらず、BIMOのGCP査察指標は、臨床段階にある治験依頼者のGCP査察準備プログラムや関連活動が不十分、あるいは効果的ではない可能性を示唆しています。査察準備が不十分である根本的な原因の一つとして、臨床段階の治験依頼者がGCP査察準備プログラムやイニシアチブを導入する際のアプローチ、特に「査察準備(Inspection Readiness)」と「査察対応(Inspection Preparation)」の違いや理解が不足している点が挙げられます。
概念として、 査察への備え(Inspection Readiness) は、医薬品品質システム(ICH Q10参照)の基盤であり、スポンサーの 品質文化を形成・定義する組織行動の核心的価値であるべきです。客観的に見て、臨床開発段階にあるすべての製品スポンサーは、安全で有効な治療薬を患者に届けるという共通の目標を掲げています。しかし、リード候補から最終的な商用製品に至るまでの研究開発の道のりはスポンサーごとに大きく異なり、フェーズに応じたGCP品質システムの適合性を確立するためには、それぞれに合わせた独自の取り組みが求められます。承認申請を目指すあらゆるスポンサーにとって、GCP査察プロセスはその道のりにおける重要なマイルストーンとなります。
対照的に、「査察準備(Inspection Preparation)」とは、差し迫った査察に対応するために必要かつ関連する、主に品質部門(QU)や臨床品質保証部門(CQA)が主導・管理する集中的かつ戦術的な活動群を指します。能動的な査察準備活動とは対照的に、多くの 査察への備え(IR) プログラムは、経営層が掲げる 査察への備えができている状態 という目標を達成するためだけの、チェックリストに基づいた一連の活動に過ぎず、 FDA Form 483(指摘事項)の発行ゼロ という誤った目標を掲げていることが少なくありません。査察で指摘を受けないことを優先するという意図は理解できるものの、こうした誤った焦点は、現場レベルでの場当たり的な対応に終始する結果を招きがちです。その波及効果として、査察に対する不安や恐怖が組織に蔓延し、最終的には意図とは裏腹に「査察への備えができていない」状態に陥ります。デミング博士が「品質は検査で作り込むことはできない」と述べたように、スポンサーもまた、FDAの調査官が臨床試験施設やスポンサー/CROを訪れ、査察通知書(FDA Form 482)を提示するわずか数ヶ月前に、ピボタル試験の品質を構築することなどできないのです。
効果的なGCP査察への備えの文化は、個々の担当者がGCP規制下での自身の責任を理解し、組織の目的との結びつきを強めることで、最終的にスポンサーのミッションステートメントの実現を可能にします。 GCP査察への備えができている ということは、 最初から正しく行う(do it right the first-time) 日々の業務を通じて実践されるマインドセットであり、臨床試験の設計、実施、および臨床開発プログラムを支えるシステムに品質を組み込むことに注力するよう運用担当者を促します。また、組織の品質管理成熟度(QMM)を維持・強化するための行動を定着させます。この文脈において、 GCP査察への備えは、品質システムの一要素として、臨床品質バイデザイン(cQbD)の原則を品質マネジメントシステム(QMS)のGCP成果物に適用するものです。これには、治験実施計画書(試験プロトコル)およびその後の改訂、試験レベルのガイダンス文書(モニタリング計画など)、臨床品質問題管理(GCP CAPAプログラムなど)が含まれますが、これらに限定されません。
効果の低い査察準備の取り組みやプログラムは、QMMが低い組織において共通のライフサイクルをたどります。1)差し迫った査察への対応としてプログラムや取り組みが実施され、2)経営層が 483号フォーム(指摘事項)なしという結果を強調し、3)準備段階でスポンサーやCROのリソースが不適切に配分されます(計画外のモニタリング訪問、場当たり的な施設やCROの監査、記録メモの作成など)。要するに、スポンサーのQMMのレベルが、査察準備のライフサイクルの効率と有効性に直接影響するのです。
多くの臨床開発段階にある組織は、GCP査察への備えを品質システムの基盤要素とは見なしておらず、GCP査察が差し迫ってから初めて対応を開始します。おそらく、このような考え方は、スポンサーがGCPの期待値に対して未熟であることや、製品品質(cGMP)にのみ重点を置いていることに起因しています。では、GCP査察における成功とは何を指すのでしょうか。 483号フォームの発行なし という結果は望ましいものですが、成功の定義を単に 483号フォームの発行なしという結果のみに求めるべきではありません。無意味な「指摘事項ゼロ」という目標を掲げて準備のプレッシャーを高めることは、かえって逆効果となります。成功とは、査察時に「驚き」がないこと、つまり、GCPやプロトコルへの重大な不適合が査察で初めて指摘されるような事態がないことと定義されるべきです。
GCP査察で 483号フォームなしという結果 を得るための取り組みは、最初のヒト初回投与(FIH)試験における最初の被験者登録(FPI)よりも前に始まります。GCP査察の成功とは、スポンサー(および規制上の義務を委託されたすべての関係者)が、被験者の安全性、データの品質、およびデータの完全性が確保された、適切かつ管理されたGCP準拠の臨床試験を実施したことを証拠をもって証明できる能力を指します。QMMレベルが高いスポンサーは、査察結果に驚くことはありません。GCPへの重大な不適合や逸脱(不適格な被験者の登録、不十分な改訂プロセス、再同意のミスなど)はすべて、発生と同時に自ら特定されており、査察官に対して透明性を持って提示されます。その際、品質問題の責任を認め、根本原因や寄与要因を理解し、試験内および必要に応じて臨床品質システム全体において再発防止のための教訓を効果的に適用していることを示します。対照的に、QMMレベルが低いスポンサーは、査察中に初めて重大な不適合や品質問題を指摘され、査察で発見された事象について問われると、防衛的になったり、責任を転嫁したり(サービスプロバイダーの責任であると主張するなど)、説明責任を果たさない態度をとったりします。
臨床試験変革イニシアチブ(CTTI)グループは、臨床研究における品質を次のように定義しています。 重要なエラーの不在。 効率的かつ効果的な品質マネジメントシステム(QMS)の中核にあるのは、 査察への備え という考え方です。スポンサーがプログラム全体で発生するエラーをどのように管理・記録し、継続的な改善を実証するかは、QMM(臨床品質マネジメント)の模範となります。
2025年のICH E6(R3)の最終化および同年9月のFDAによる採用に伴い、臨床試験のQuality by Design(cQbD)およびGCP査察への備えという概念が、GCPの原則として以下のように提示されています。
・品質は、臨床試験の科学的・運用的な設計および実施の中に組み込まれるべきである。
o 臨床試験の品質とは、その目的に対する適合性を指す。
o 臨床試験の品質に不可欠な要素は、あらかじめ特定しておく必要がある。これらの要素は、被験者の保護、試験結果の信頼性と解釈可能性、および試験結果に基づく意思決定の根幹をなす試験の特性である。Quality by Designとは、試験が目的を達成する可能性を最大化するために、試験の品質に不可欠な要素に焦点を当てることである。
o GCP、試験実施計画書、および適用される規制要件に対する重大な不適合を回避、検出、対処し、再発を防止するための戦略を導入すべきである。
デミングサイクル(Plan-Do-Study-Act)に基づき、以下のモデルは QMSの品質要素としての査察への備え を、 専門家(SME)が実行する計画活動を通じて示しています。これは、患者の安全とデータの品質および完全性を確保する臨床的成果へとつながります。試験の実施に伴い、得られた教訓は臨床品質システムにフィードバックされます。新たに得られた知見は分析され、重要なエラー(リスク)を回避、検出、対処し、再発を防止するためのスポンサーの戦略を継続的に改善するために活用されます。
cQbD(査察対応型)ライフサイクルモデル
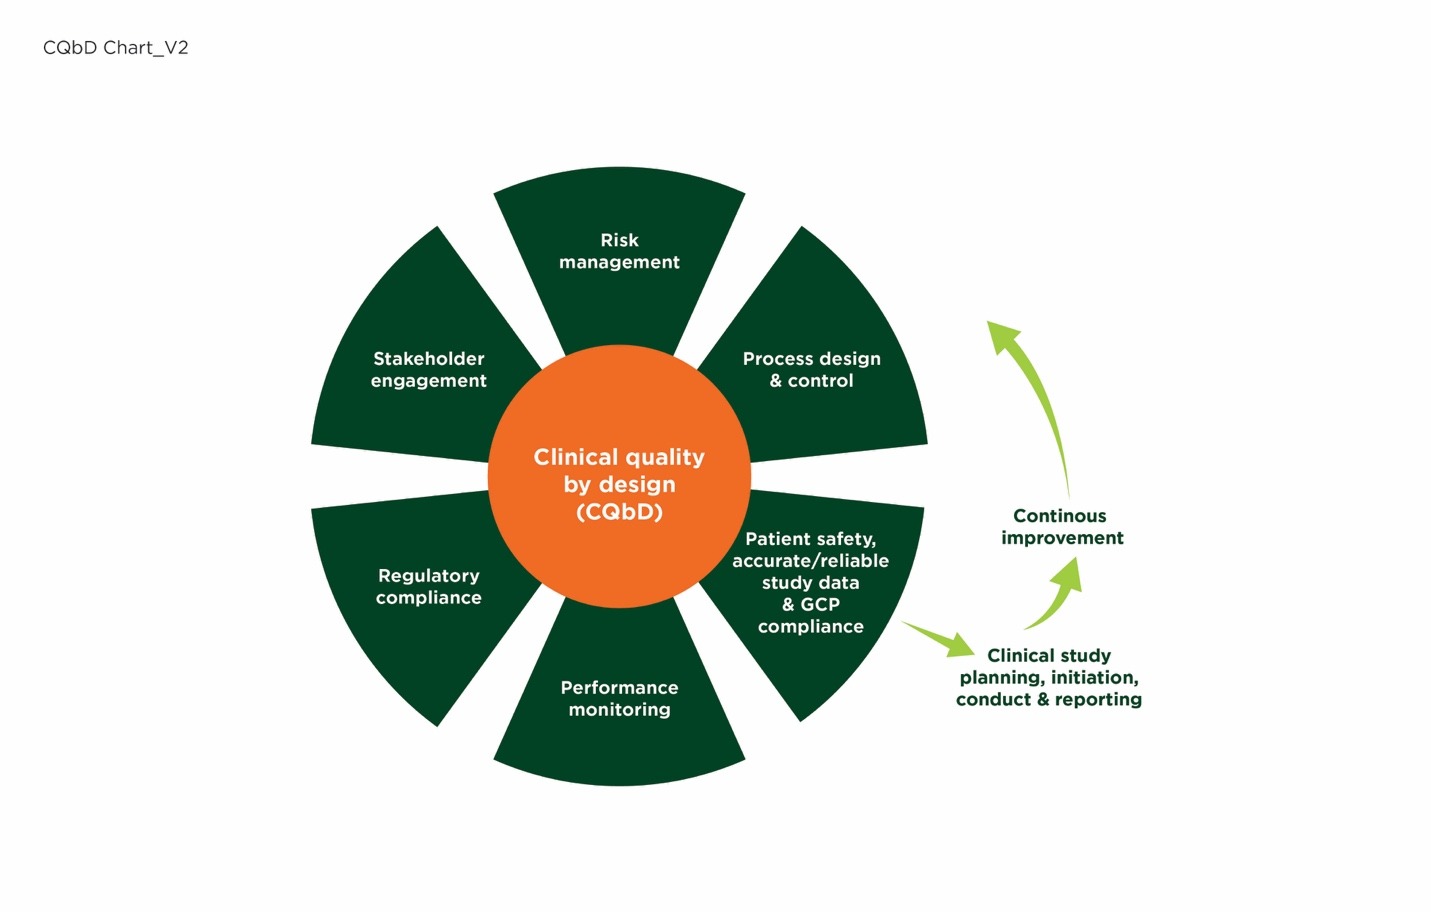
cQbD(査察対応型)ライフサイクルモデルは、(1) ICH Q9(R1)「品質リスクマネジメント」および (2) デミング・サイクルという2つの基本的な品質フレームワークに基づいています。臨床試験の実施から得られた教訓を品質システムにフィードバックし、ICH E6(R3)に準拠したスポンサーの管理・監督体制を強化します。
Dark Horse Consulting Group (DHCG) の臨床チームは、深い専門知識と業界をリードする経験を有しており、グローバルなGCPコンプライアンス要件を満たす臨床システムの開発・導入において、戦略的かつ実務的な臨床品質サポートをクライアントに提供しています。DHCGはcQbDの原則を活用し、INDに基づく初回ヒト臨床試験からBLA申請に至るまで、製品開発ライフサイクル全体を通じて、フェーズに適した目的にかなうGCP査察準備体制を確保します。DHCGのアプローチは、査察準備が組織のDNAに組み込まれた品質文化の醸成を重視しており、FDAのBIMO cGCP査察が迫ってから対応するのではなく、日常的に「最初から正しく行う」というマインドセットを促進します。このアプローチにより、FDAが臨床プロセスやデータに不備を指摘するリスクを最小限に抑え、結果として臨床試験の長期的な遅延や承認の遅れを回避する可能性を高めます。
Dark Horse Consulting Groupの臨床チームの能力に関する詳細は、以下までお問い合わせください。 bd@darkhorseconsultinggroup.com
Dark Horse Consulting Groupのメーリングリストに登録して、先端医療の開発、規制の最新情報、業界トレンド、今後のイベントに関する最新の知見を受け取りましょう。
プライバシーを尊重します。いつでも登録解除が可能です。お客様の情報を第三者に販売することはありません。