QMS in a Box:開発フェーズに応じた品質管理スターターキット

2025-09-12
Categories
QMS in a box

QMS in a Box:フェーズに応じた品質マネジメントスターターキット

2025年9月12日

執筆者: Tracy TreDenick
BioTechLogic 共同創業者 兼 薬事・品質部門責任者

このホワイトペーパーをPDFでダウンロード
‍

‍

初期段階のバイオ医薬品企業は、多くの場合同じ課題に直面します。それは、社内にフルタイムのQAチームを雇用する準備が整う前、あるいは品質マネジメントシステム(QMS)を構築するためのリソースが不足している段階で、品質管理の必要性が生じるという点です。「QMS in a Box」は、製造や試験を外部委託している企業向けに設計された、規模とフェーズに最適なソリューションです。標準作業手順書(SOP)、ベンダー登録チェックリスト、実行可能なフォームやテンプレートのスターターセットを個別に提供し、必要に応じて導入を支援する経験豊富なQAリソースも提供します。

数十年にわたり品質管理に携わってきた専門家によって開発されたこれらのSOPは、FDAフェーズ1コンプライアンスやベンダー適格性評価の基盤を確立し、フェーズ1および2の臨床試験用薬のリリースをサポートします。QMS in a Boxを活用することで、チームは前臨床の概念実証からGLP毒性試験、そして最終的な最初の臨床バッチ製造まで、規制当局や投資家、パートナーからの信頼を損なうことなく、迅速に進めることが可能になります。

本稿では、以下の項目について解説します。

I. バーチャルバイオ医薬品企業の傾向と関連リスク

II. QMS in a Boxの導入を検討すべき兆候

III. 「フェーズに応じた」とはどういう意味か

IV. QMS in a Boxに含まれるもの

V. QMS in a Boxの実際の運用方法

VI. QMS導入に必要なステップ

VII. 対応可能なモダリティ/製品タイプ

VIII. 初期段階の企業にとってのメリット

IX. 制限事項/地理的範囲

X. 結論

‍

I. バーチャルバイオ医薬品企業の傾向と関連リスク

QMS in a Boxは、自社で製造設備を持たず、CDMOや外部ラボに依存するバーチャル型のバイオ医薬品企業向けに特別に設計されています。こうした企業は通常、初期段階では研究開発を優先し、新規株式公開(IPO)まで品質保証(QA)インフラの構築を後回しにする傾向があります。しかし、QAコンサルティングサービスをQAインフラとして活用せずにこれを進めることは、特に以下の3つの領域において大きなリスクを伴います。

  • ベンダーの適格性評価: 臨床試験用資材のリリースおよび試験開始の前に、CRO、CDMO、および検査機関の監査と承認を完了させる必要があります。
  • データと文書の完全性: 投資家や規制当局は、トレーサビリティとデータの完全性が確保され、確立された手順が遵守されているシステムを求めています。
  • バッチリリース: 臨床用バッチの準備が整うまでに、QAによる監督体制とそれを支えるSOP(標準作業手順書)が確実に整備されていなければなりません。

スケーラブルなアプローチがなければ、SOPをゼロから作成するのに12〜18ヶ月を要し、スケジュールや投資家からの信頼を損なう恐れがあります。QMS in a Boxは、バーチャルバイオ医薬品企業のニーズに合わせて構築された、フェーズに応じた品質システムを提供することで、この問題を解決します。

主な利点は以下の通りです:

  • 電子文書管理システム(EDMS)との統合 Veeva、MasterControl、ZenQMSなどのシステムと互換性があります。
  • 21 CFR Part 11への準拠 地域をまたいで従業員が勤務するバーチャル企業にとって不可欠な電子署名が、FDAに法的に拘束力のあるものとして認められるよう、コンプライアンスを確保します。‍
    ‍

II. QMS in a Boxの導入を検討すべき兆候

特に以下の3つの兆候が見られる場合は、この種のサポートを導入すべきタイミングと言えます。  

  1. ベンダー適格性評価: CRO/CDMOを初めて選定し、契約する段階で行います。ベンダーのコンプライアンスを適切に監視し、必要な品質合意書が締結されていることを確認するために、ベンダー適格性評価が必要です。
  2. GLP毒性試験: 前臨床試験の実施に伴い、QAによる監視が義務付けられる段階で行います。毒性試験用資材の管理、CROによる試験検体の受領確認、および投与時の動物の安全性を確保するため、毒性試験仕様書の承認が必須となります。QMS in a Boxには、これに対応するSOPが用意されています。
  3. 前臨床から臨床への移行: 最初の臨床用バッチのリリース(例:ヒトへの投与)の少なくとも9ヶ月前には開始します。

早期に着手することで、直前の危機的状況を回避し、重要なマイルストーンに到達した時点でSOP、トレーニング、QAの承認が確実に整っている状態を実現できます。

‍

III. フェーズに応じた(フェーズ・アプロプリエイト)とはどういう意味か?

フェーズに応じた品質システムとは、FDAのフェーズ1 GMPガイダンスに基づきつつ、ICH E6および21 CFR 58の規制要件も考慮した手順やプロセスを導入するアプローチを指します。これにより、CRO、CDMO、試験機関に対して、フェーズ1臨床試験などの開発段階に応じた適切なレベルの監視体制を確保します。

‍

IV. QMS in a Boxに含まれるもの

QMS in a Boxは、GxP領域全体にわたる不可欠な品質機能を網羅したSOPのスターターセットです。主な内容は以下の通りです。

  • 文書管理
  • 「SOPのSOP」(手順書の作成および運用に関するガバナンス)
  • トレーニングプログラム
  • ベンダー適格性評価
  • 問題管理およびCAPA(是正処置・予防処置)
  • 変更管理
  • 仕様書作成など

本SOPの特徴は以下の通りです。

  • フェーズに適した設計:商用化を見据えた過剰な作り込みではなく、初期開発のニーズに焦点を当てています。
  • 適正規模:リソースが限られたスタートアップ企業にも導入しやすい簡潔さを保ちつつ、スポンサーや投資家による精査にも耐えうる堅牢性を備えています。
  • 実績:業界屈指の品質コンサルティング専門家によるレビューと検証を経て策定されています。

さらに、これらのシステムを実行・管理するためのQAリソースを確保することも可能です。BTLおよびDHCには、以下の役割を担うために必要な知識を備えた専門家が多数在籍しています。
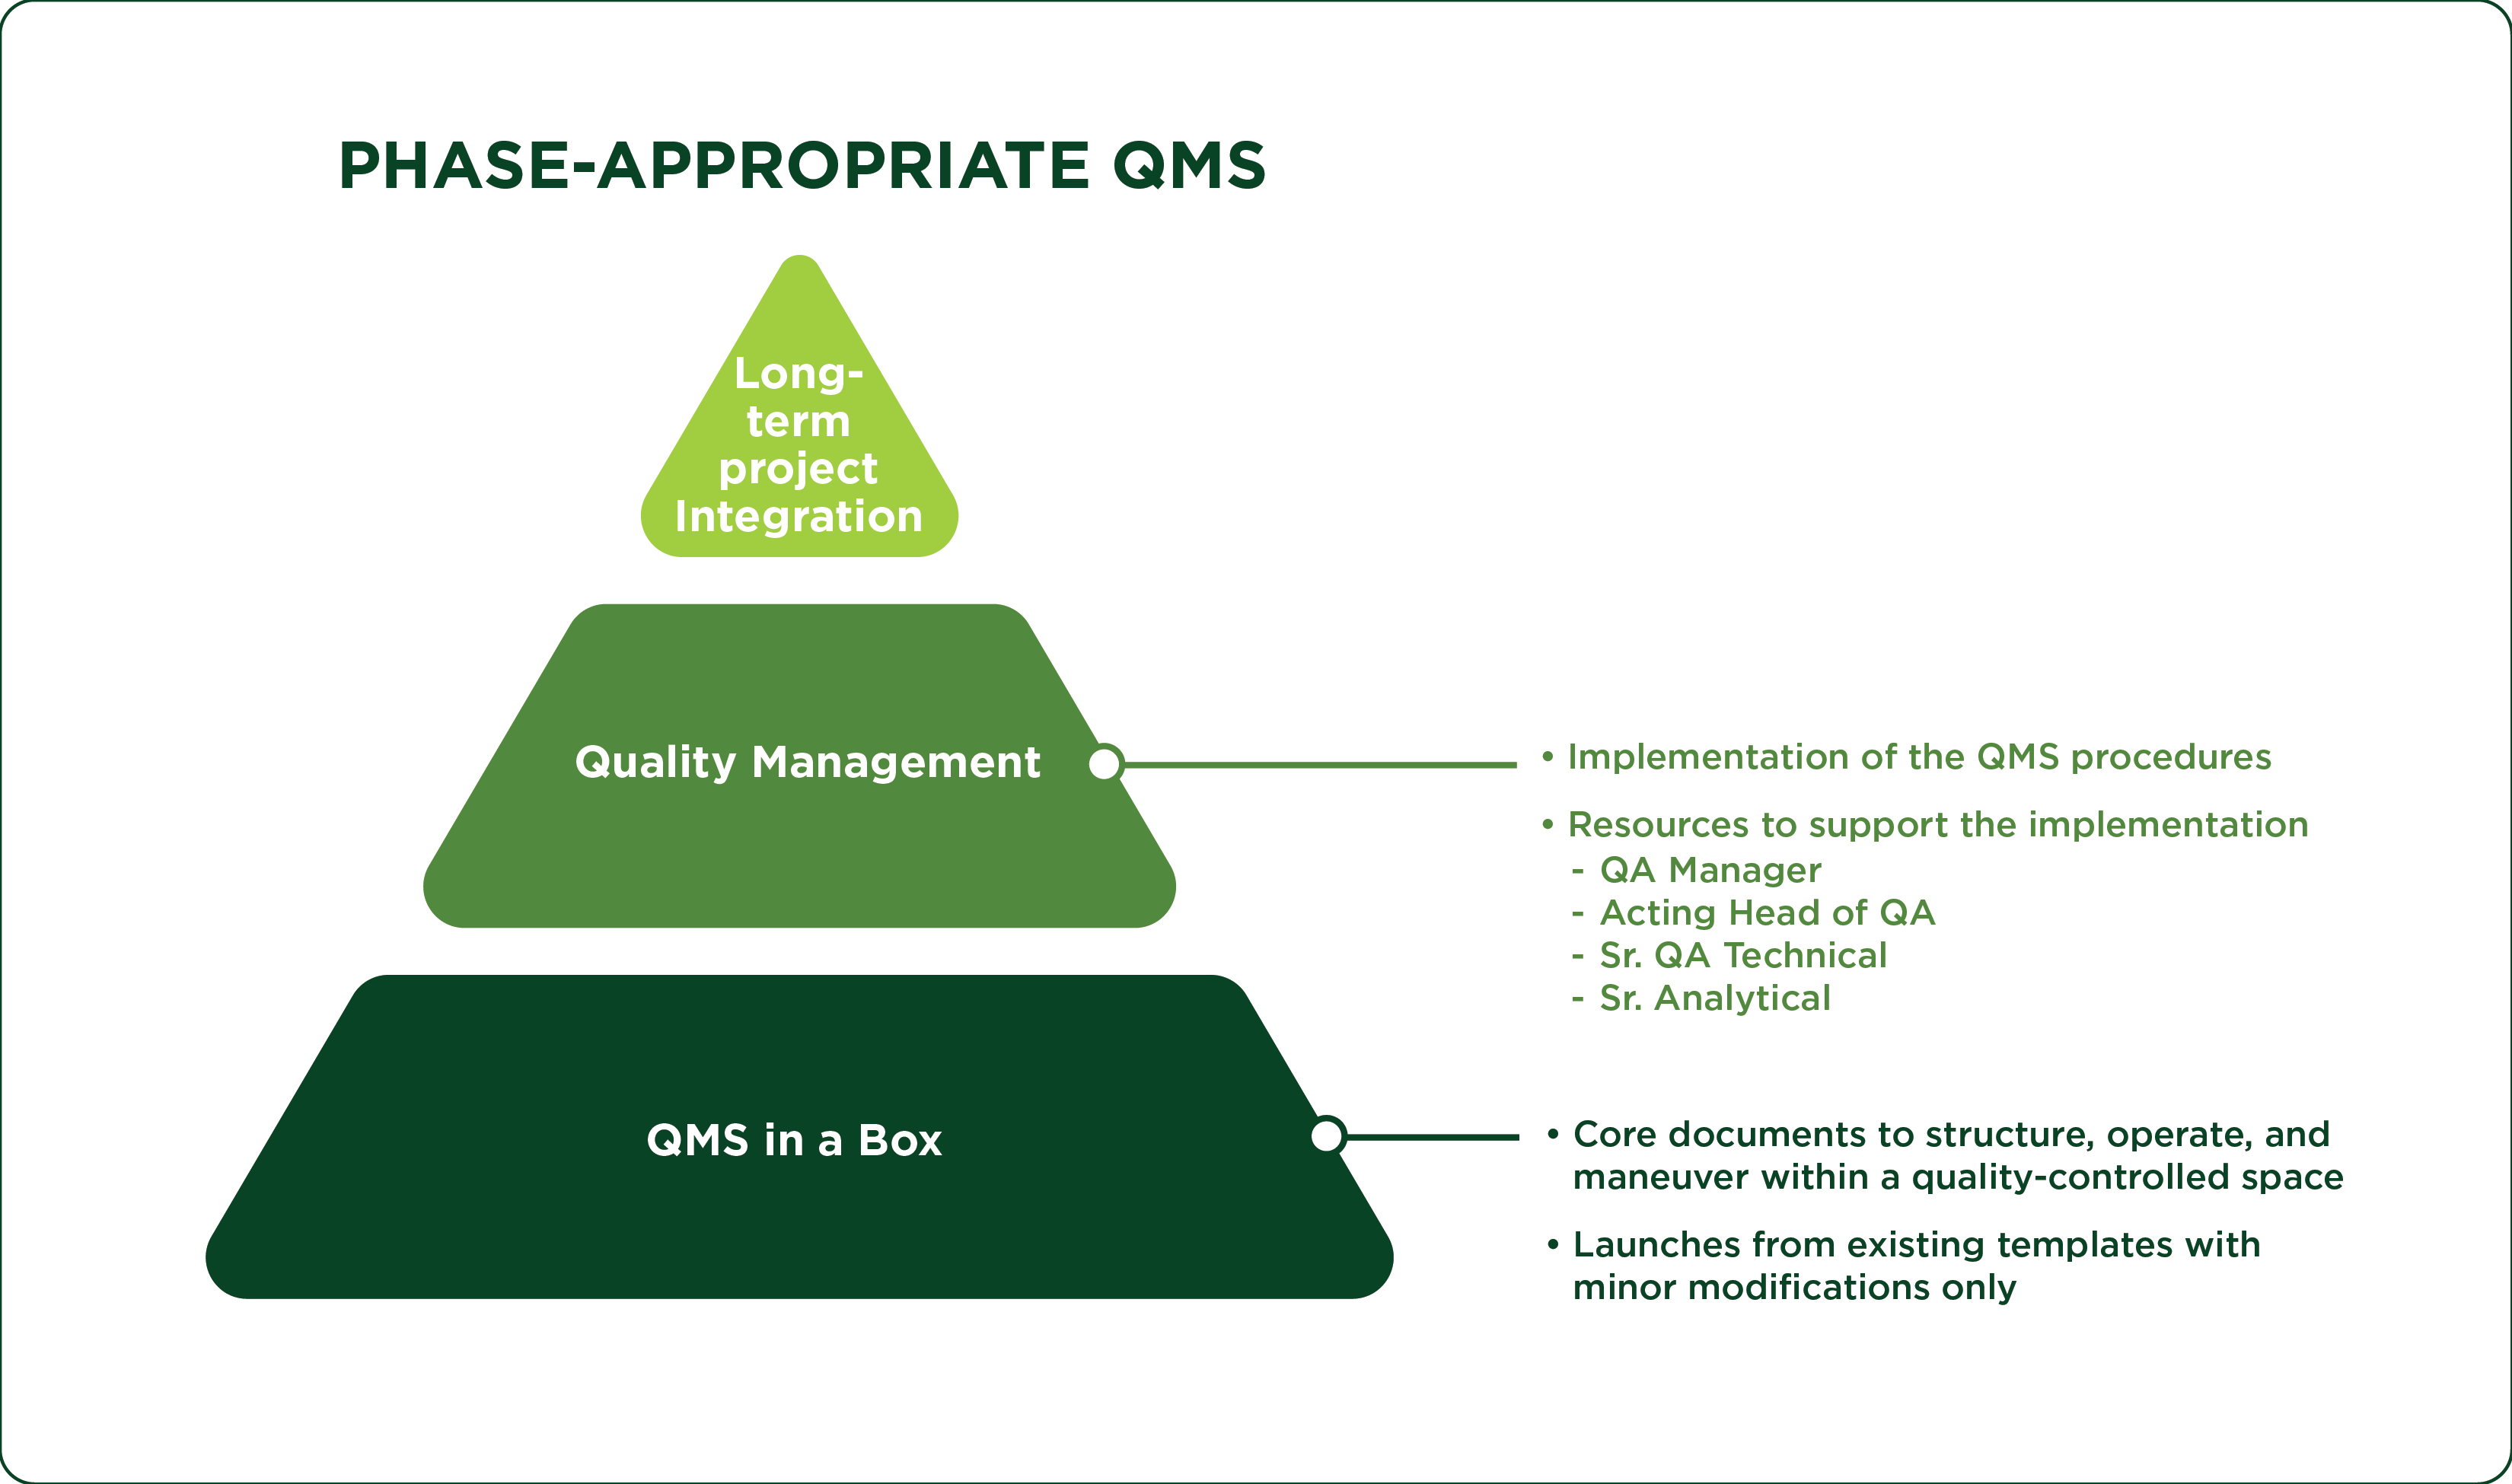
  • QA責任者:戦略的な監督および助言
  • QAマネージャー:日々のSOP運用および承認業務を低コストで代行

‍

The QMS pyramid: demonstrating the foundation (starter SOPs) up through Quality Management to higher levels of QA engagement
QMSピラミッド:基盤となるスターターSOPから、品質管理、そしてより高度なQA体制へと段階的に構築される仕組みを示しています。


‍V. QMS in a Boxの実際の運用方法

導入は通常、段階的なアプローチで行われます。

  1. 基盤構築(第1段階):ベースラインとなるSOPの策定と文書管理の確立。
  2. GLP対応準備(第2段階):ベンダー評価および毒性試験に必要なSOPの追加。
  3. 治験薬製造・出荷(第3段階):バッチリリース、在庫管理、安定性試験の要件を網羅するSOPへの拡張。

この「段階的(トランシェ)」モデルにより、各クライアントは開発の進捗に合わせて品質システムを構築できるため、準備不足や過剰なエンジニアリングを回避できます。

‍

Development Timeline: mapping tranches of SOPs to preclinical, GLP, and first clinical batch milestones.
開発タイムライン:前臨床、GLP、初回治験薬製造の各マイルストーンに合わせたSOPの段階的導入計画。

‍

‍VI. QMS導入に必要なステップ

手順:

  1. FDAのフェーズ1 GMP、治験依頼者の監視・モニタリングに関するGLP、およびGCP要件(臨床業務/臨床開発)に準拠した、フェーズに応じた品質マネジメントシステム(QMS)を導入する
  2. フェーズに応じたGxP SOPの作成および承認管理
  3. 統合型EDMS-LMS(Part 11準拠の電子署名および承認機能)の導入・運用、またはPart 11準拠の電子署名ツールであるDocuSignの導入・管理
  4. バッチリリースの実施
  5. GMP在庫管理:検疫、出荷承認など(紙ベースおよび電子管理)

‍

VII. 対応可能なモダリティ/製品タイプ

QMS in a Boxは、DHCおよびBTLが対応するあらゆるモダリティや製品タイプをサポートします。一般的な製品タイプの例を以下に挙げます(網羅的なリストではありません):

  • 初代細胞および組織
  • iPS細胞、ES細胞(遺伝子改変を含む)
  • 造血幹細胞(HSC)、間葉系幹細胞(MSC)(遺伝子改変を含む)
  • T細胞(αβ、γδ、Treg)、TIL、NK細胞、B細胞、樹状細胞(DC)(遺伝子改変を含む)
  • ウイルスベクター(LVV、AdV、AAV、RV)
  • 非ウイルスベクター(mRNA、エクソソーム、LNPなど)
  • 遺伝子編集(CRISPR/Cas、ZFN、TALEN、塩基編集など)
  • 組換えタンパク質(融合タンパク質を含む)
  • バイオシミラー
  • 複合抗体
  • 合成高分子(オリゴヌクレオチドおよびペプチドを含む)
  • ワクチンおよびアジュバント
  • 血液製剤
  • コンビネーション製品

‍

VIII. アーリーステージ企業へのメリット

アーリーステージ企業へのメリット

  • スピード – 社内で作成に12〜18ヶ月かけることなく、SOPを即座に利用可能です。
  • コスト効率 – 柔軟なQAリソースの活用により、オーバーヘッドを削減します。
  • 投資家の信頼 – 準備状況、コンプライアンス、データ整合性を証明します。
  • 拡張性 – GLP試験から治験薬のリリースまで、プログラムの成長に合わせて対応可能です。

‍

IX. 制限事項/地理的範囲

QMS in a Boxは、米国FDAの第1相GMPガイダンス文書への準拠を確実にするよう設計されています。このガイダンスは米国特有のものであるため、QMS in a Boxも米国市場に特化しています。

したがって、これらのSOPは、直接的な初期段階のガイダンスが存在せず、指令に従う必要がある欧州(EMA/MHRA)の規制環境をサポートするようには設計されていません。QMS in a Boxはグローバルな使用に合わせて調整可能ですが、この既製品パッケージは米国専用です。

BioTechLogicとDark Horse Consultingは、その他のすべてのグローバル市場においても高度な品質サポートを提供しています。違いは、米国以外ではこのレベルのサポートに追加のカスタマイズが必要となる点のみです。

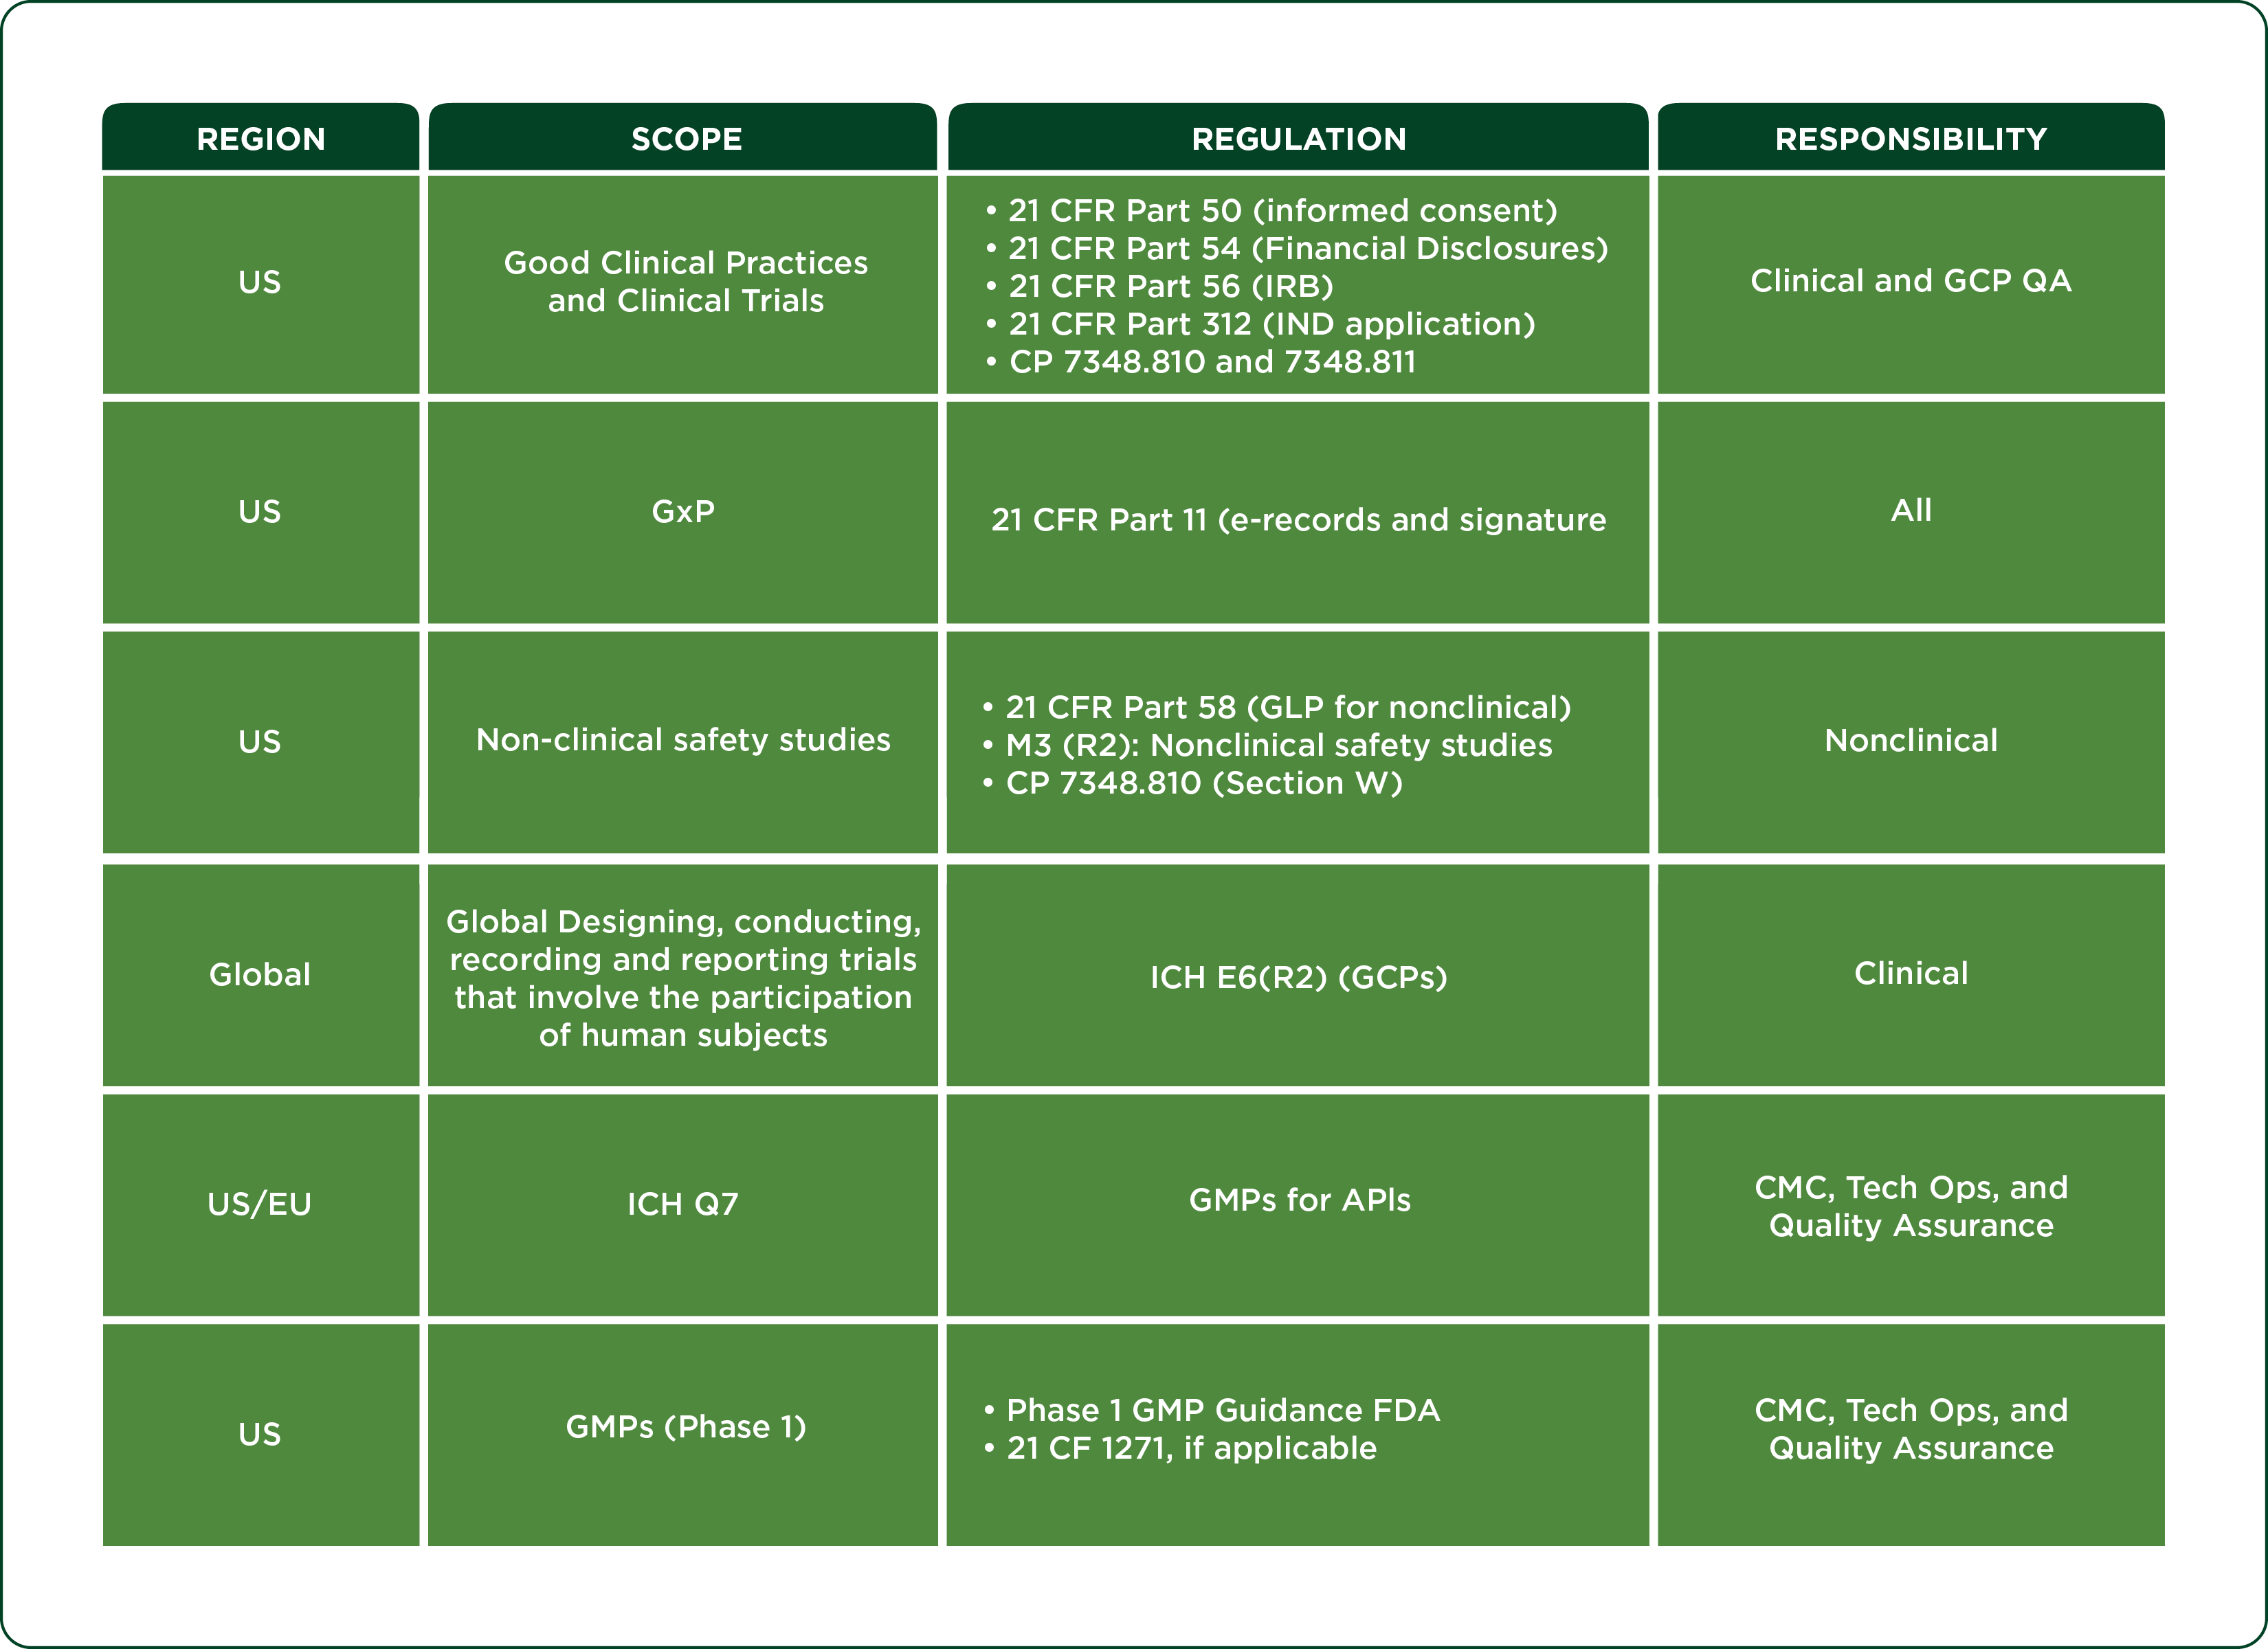
現在、米国においてフェーズに応じたGMPを規定する規制は以下の通りです。

米国法

  • 連邦食品・医薬品・化粧品法(FD&C Act)第501条(a)(2)(B)(21 U.S.C. 351 (a)(2)(B))は、IND製品を含む医薬品に対し、現行の医薬品適正製造基準(cGMP)への準拠を義務付けています。
  • 21 CFR Part 11 電子署名

米国ガイダンス文書

  • 21 CFR 58 (GLP) – スポンサーによる監督
    ‍
  • ICH E6 (GCP)
    記録の保持、配布記録
    治験薬はGMPに従って製造、取り扱い、保管されるべきである
  • FDA 第1相GMP(医薬品)
    トレーニング、変更管理、文書管理、有資格者、品質部門によるSOP・試験手順・判定基準の審査と承認など

‍

Regulatory landscape: comparing U.S. FDA Phase 1 exemptions with stricter EU requirements
規制環境:米国のFDA第1相免除規定と、より厳格なEU要件の比較

‍

X. 結論

すべてのバイオ医薬品スタートアップは、「品質管理は後回しでいい」という誘惑に直面します。しかし、「後で」は往々にして「手遅れ」を意味します。「QMS in a Box」は、フェーズに応じたSOPとQAサポートを必要なタイミングで提供することでそのギャップを埋め、規制当局の期待、ベンダー監査、臨床用バッチのリリースに向けた万全の準備を支援します。

社内にQAリソースがある場合でも、外部サポートが必要な場合でも、「QMS in a Box」は、コンプライアンスを遵守し、投資家への対応が可能な品質フレームワークを構築するための近道となります。

‍

関連記事

最新情報を受け取る

Dark Horse Consulting Groupのメーリングリストにご登録いただくと、先端治療の開発、規制に関する最新情報、業界動向、今後のイベントに関する最新情報をお届けします。

ありがとうございます。送信が完了しました。
申し訳ございません。フォームの送信中にエラーが発生しました。

お客様のプライバシーを尊重しています。配信はいつでも停止できます。お客様の情報を第三者に販売することはありません。